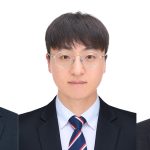

“조직 사진에선 안 보이는 차이, 유전자 정보와 함께 찾는다” GIST, 유전자 발현 예측하고, 조직 영역 구분하는 AI 개발 – AI학과 이현주 교수팀, 약 98만 개 조직 이미지-유전자 정보 쌍 학습한 AI 프레임워크 ‘ST-ConMa’ 개발… 두 정보의 특징과 서로의 관계까지 함께 학습 – 유전자 발현 예측 12개 평가 지표 중 10개에서 최고 성능… 뇌 조직 영역 구분에서도 기존 모델 대비 정확도 향상 – 국제학술지《Briefings in Bioinformatics》 게재 ▲ (왼쪽부터) GIST AI학과 최동하 박사, 이현주 교수, 염태림 석박사통합과정생 광주과학기술원(GIST·지스트, 총장 임기철)은 AI학과 이현주 교수 연구팀이 사람의 장기와 신체 부위를 이루는 조직의 이미지와 유전자 활동 정보를 함께 활용해, 겉 으로 보이는 형태만으로는 알기 어려운 조직 내 영역별 차이를 분석하는 인공지능 (AI) 프레임워크 ‘에스티 콘마(ST-ConMa)’를 개발했다고 밝혔다.
우리 몸의 조직은 같은 장기 안에서도 위치에 따라 세포의 종류와 활발하게 작동 하는 유전자가 다르다. ‘조직의 모습을 담은 이미지’와 어떤 유전자가 어느 위치에 서 얼마나 활발하게 작동하는지를 나타내는 ‘유전자 발현’ 정보를 함께 살펴보면, 위치마다 나타나는 이러한 차이를 더 세밀하게 파악할 수 있다.
ST-ConMa는 조직의 형태와 유전자 활동 사이의 관계를 학습해, 조직 이미지에서 유전자 발현을 예측하고 서로 다른 특성을 가진 영역을 구분하는 등 다양한 공간 전사체* 분석에 활용할 수 있다.
* 공간전사체(Spatial Transcriptomics): 조직의 어느 위치에서 어떤 유전자가 얼마나 활발하게 발 현되는지를 조직 이미지와 함께 분석하는 기술이다.
최근에는 이러한 공간전사체 데이터를 AI로 분석하는 연구가 활발하지만, 기존 모 델 상당수는 유전자 발현 예측이나 조직 영역 구분 등 특정 분석에 맞춰 개발돼 다른 분석에 폭넓게 활용하기 어려웠다.
조직 이미지와 유전자 정보를 함께 학습하는 AI도 개발됐지만, 기존 방식은 두 정 보를 각각 학습한 뒤 서로 얼마나 잘 맞는지를 비교하는 데 주로 초점을 맞췄다.
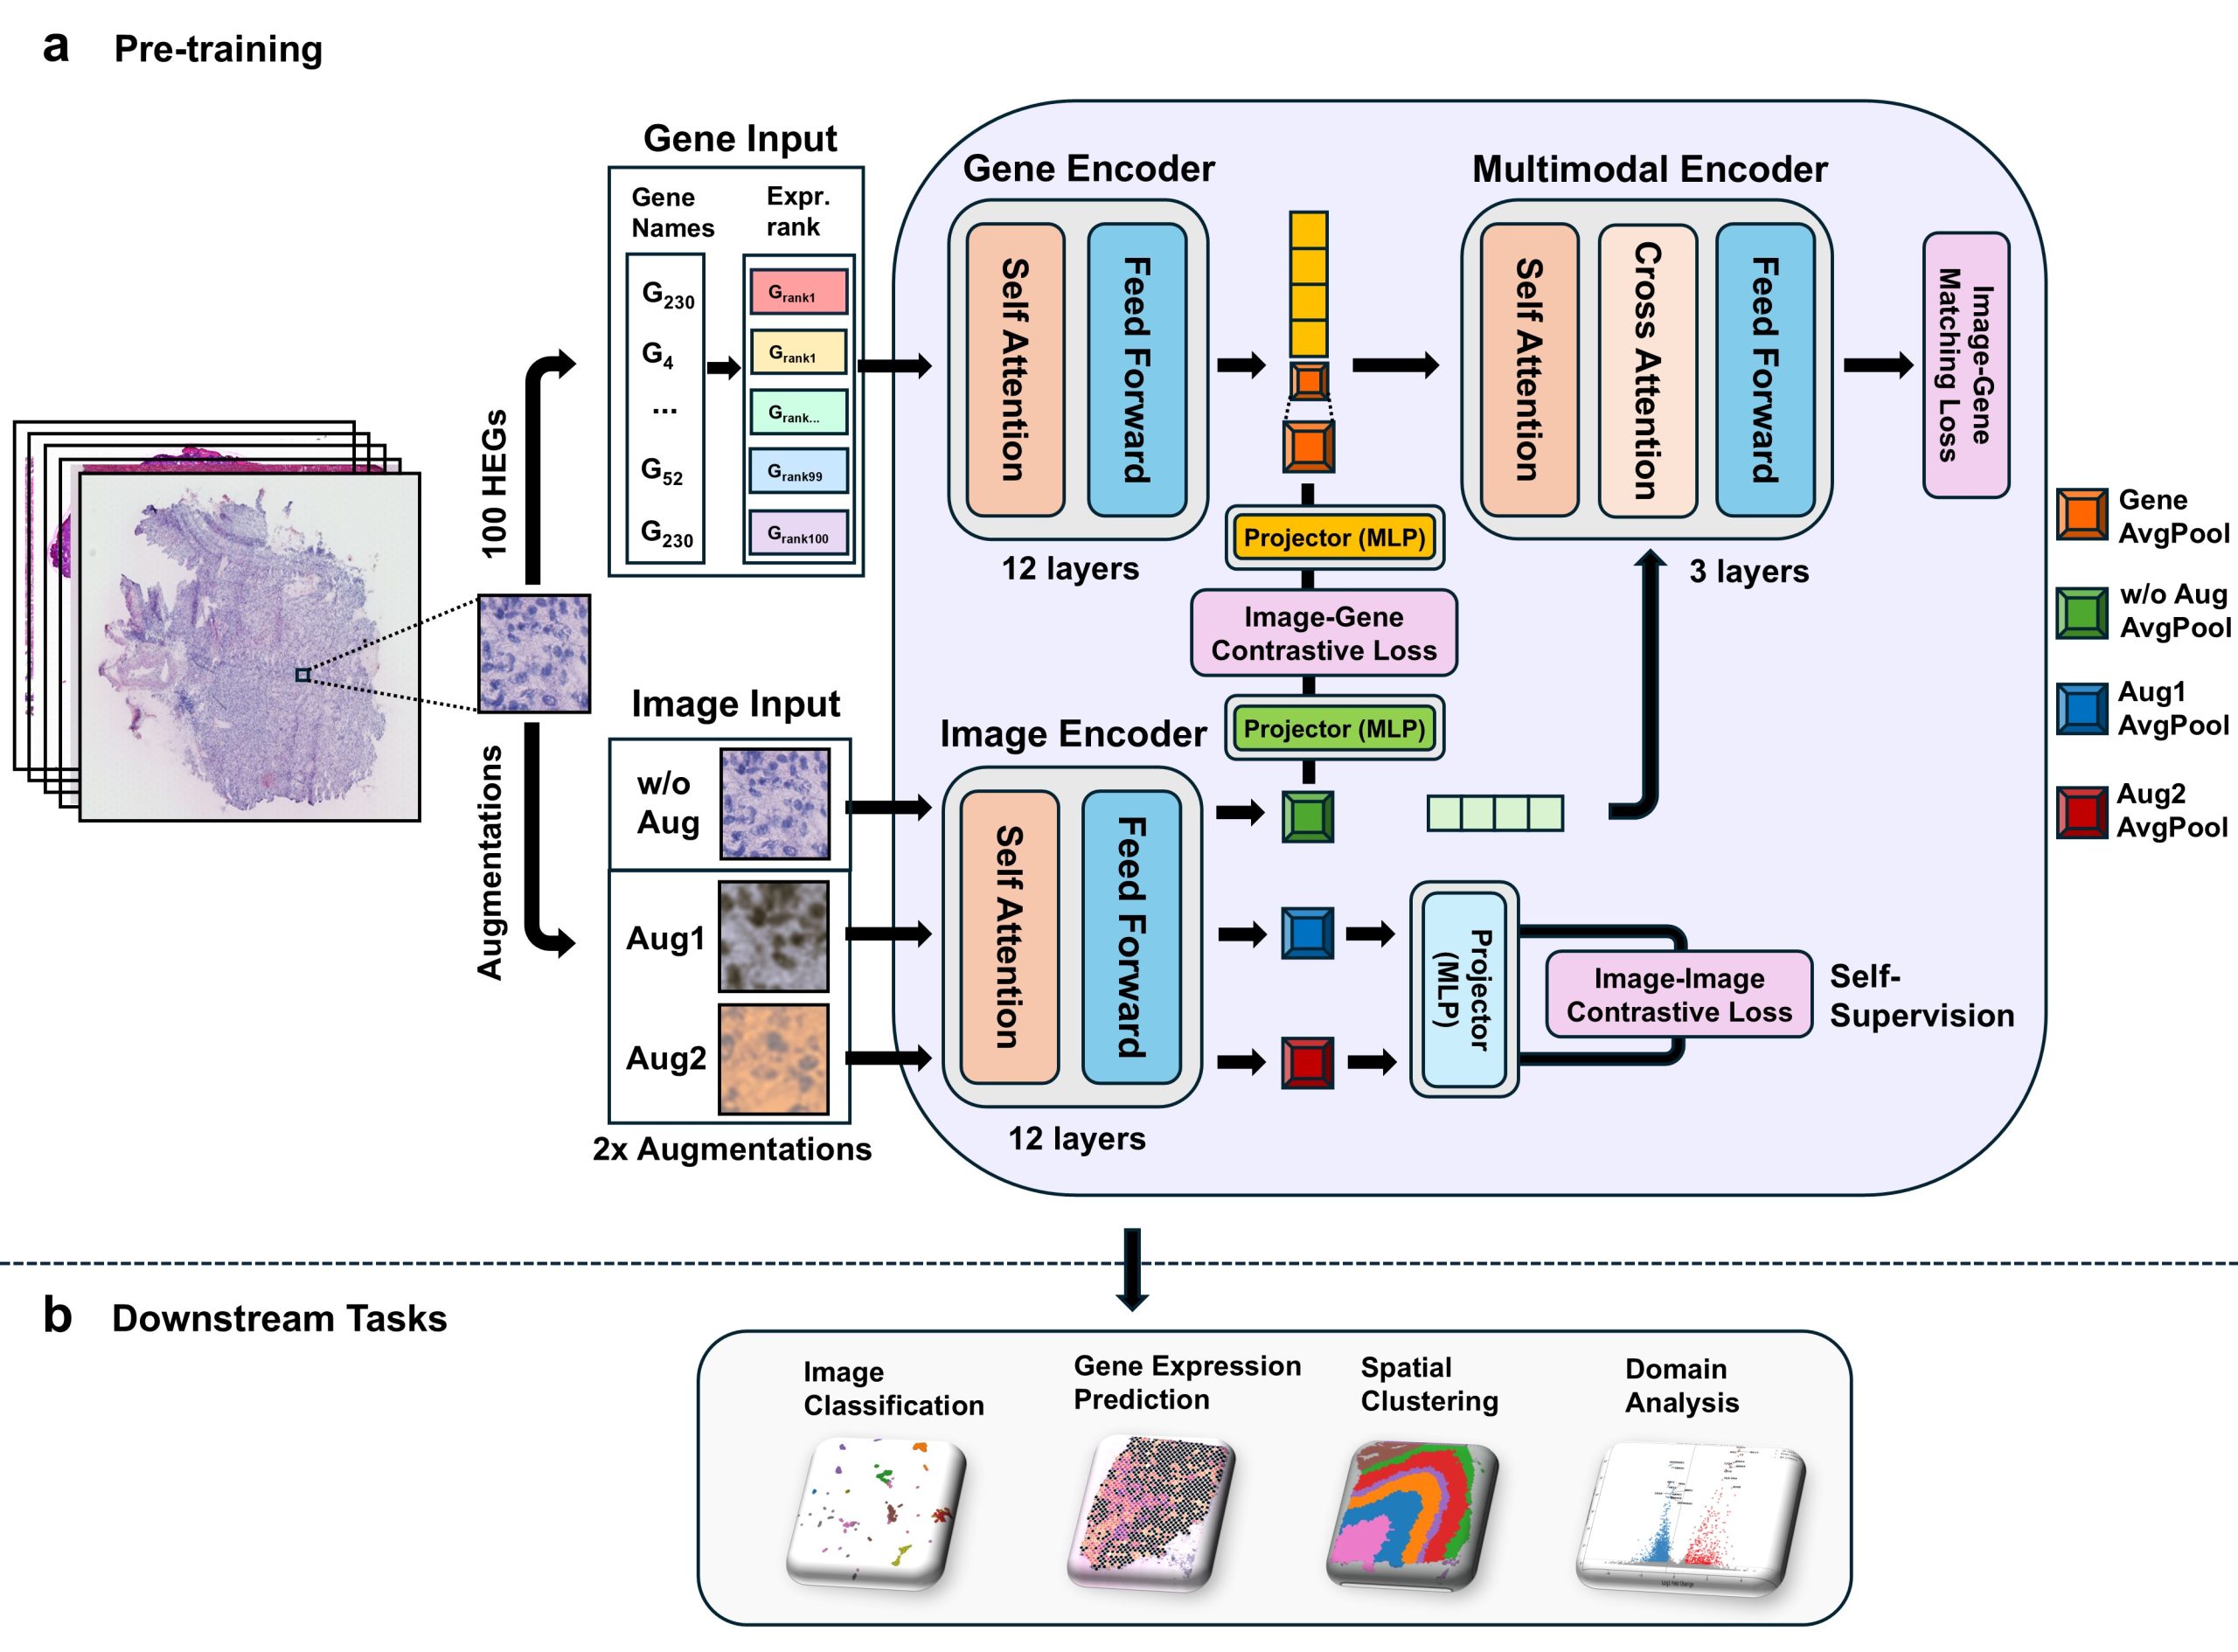
이 때문에 조직의 특정한 형태와 유전자 활동이 어떻게 연결되는지와 같은 두 정 보 사이의 세밀한 관계를 함께 학습하는 데 한계가 있었다. 연구팀은 이러한 한계를 해결하기 위해 조직 이미지와 유전자 정보가 서로 정보를 주고받으면서 두 정보 사이의 관계까지 학습하도록 ST-ConMa를 설계했다.
사람의 여러 조직에서 얻은 534개 시료의 약 98만1천 개 ‘조직 이미지-유전자 정보 쌍’을 미리 학습시키고, 이미지와 유전자 정보를 각각 학습하는 동시에 두 정보가 서로 관련된 경우와 그렇지 않은 경우를 구별하도록 했다.
▲ 조직 이미지와 유전자 정보를 함께 학습하는 ‘ST-ConMa’의 작동 원리. 사람의 조직에서 얻은 이미지와 해당 위치의 유전자 발현 정보를 한 쌍으로 학습하고, 각 정보의 특징과 두 정보 사이의 관계를 함께 파악한다. 학습된 ST-ConMa는 조직 이 미지에서 유전자 발현을 예측하거나 서로 다른 특성을 가진 조직 영역을 구분하는 등 다양한 공간전사체 분석에 활용할 수 있다.
연구팀은 먼저 두 정보의 관계까지 학습한 것이 실제로 조직 이미지에서 유전자 발현을 예측하는 데 도움이 되는지 확인했다. 유방암과 피부에서 발생하는 암의 한 종류인 피부 편평세포암, 정상 간 조직 데이 터를 대상으로 조직 이미지에서 유전자 발현을 예측하는 기존 AI 모델 6종과 성능 을 비교했다.
▲ 유방암과 피부 편평세포암 조직에서 유전자 발현을 예측한 결과. 실제 조직에서 측정한 유전자 발현의 위치별 분포와 ST-ConMa를 비롯한 여러 AI 모델의 예측 결 과를 비교한 그림이다. 왼쪽은 HER2 양성 유방암의 CD24, 오른쪽은 피부 편평세포 암의 LGALS1 유전자 발현 결과를 보여준다.
그 결과, 유전자 발현 예측 성능을 평가한 총 12개 지표 가운데 10개에서 ST-ConMa가 가장 높은 성능을 보였다. 특히 유방암과 피부 편평세포암에서는 한 환자의 데이터를 학습에서 제외한 뒤 해 당 환자의 유전자 발현을 예측하는 방식으로 평가했다. 이를 통해 학습에 포함되지 않은 환자의 조직에서도 유전자 발현을 예측할 수 있음을 확인했다.
이어 연구팀은 유전자 발현 예측뿐 아니라 조직 내부의 서로 다른 영역을 구분하 는 데도 ST-ConMa를 활용할 수 있는지 검증했다. 사람의 뇌 앞쪽 영역인 전전두엽 조직을 분석한 결과, ST-ConMa는 실제 조직 구조 와의 일치도를 평가하는 지표에서 기존 비교 모델보다 12.9% 높은 성능을 보였다.
특히 기존 모델에서는 주변 층과 경계가 뚜렷하지 않았던 대뇌피질의 4층을 더 명 확하게 구분했다. 유방암 조직에서도 ST-ConMa를 이용해 조직 내부의 서로 다른 영역을 구분할 수 있었다. 구분된 영역의 유전자 특징을 추가로 분석한 결과, 면역 반응이 활발한 영 역 안에서도 서로 다른 유전자 특징을 보이는 영역을 다시 구분하는 등 종양 미세 환경을 더욱 세밀하게 나눌 수 있었다.
이현주 교수는 “공간전사체에서는 조직의 모습과 그 안에서 일어나는 유전자 활동 을 함께 이해하는 것이 중요한데, 이번 연구는 두 정보의 관계까지 학습해 여러 분 석에 활용할 수 있는 기반을 마련했다”며 “앞으로 다양한 조직과 질환 데이터를 추 가로 학습해 복잡한 조직 미세환경을 분석하는 데 활용할 수 있도록 연구를 이어 가겠다”고 말했다.
GIST AI학과 이현주 교수가 지도하고 염태림 석박사통합과정생이 제1저자로 참여 한 이번 연구는 과학기술정보통신부‧한국연구재단 중견연구자지원사업, 과학기술정 보통신부‧정보통신기획평가원 AI 최고급 신진연구자 지원사업의 지원을 받았다.
연구 결과는 생명정보학 분야 국제학술지 《Briefings in Bioinformatics》에 2026년 9월 28일 온라인으로 게재됐다. 논문 정보 ○ 논문명, 저자 정보 – 저널명 : Briefings in Bioinformatics (JCR 10% 이내, IF 7.3, 2025년 기준) – 논문명 : ST-ConMa: a multimodal foundation framework for spatial transcriptomics via image–gene contrastive and matching learning – 저자 정보 : 염태림(제1저자, AI학과 석박통합과정생), 최동하(공저자, AI학과 박 사), 이현주(교신저자, AI학과 교수)